Boala Charcot-Marie-Tooth: tipuri, diagnostic și testare genetică
- Autor
- Dr. Anca Neacșu
- Publicat
- Actualizat
- Actualizat la
- Timp de citire
- 13 min de citit
Poate că medicul neurolog a pomenit boala Charcot-Marie-Tooth, ai picior scobit și te împiedici des sau boala e cunoscută în familie. Mai departe vom discuta despre tipurile, moștenirea, diagnosticul și testarea genetică.
Pe scurt: ce este boala Charcot-Marie-Tooth
Boala Charcot-Marie-Tooth (CMT) este un grup de boli genetice ale nervilor periferici, cei care leagă creierul și măduva spinării de restul corpului. Este cea mai frecventă neuropatie moștenită. Boala afectează atât nervii care comandă mușchii, cât și pe cei ai sensibilității, de aceea se mai numește neuropatie senzitivo-motorie ereditară.
De obicei, slăbiciunea și subțierea mușchilor încep la picioare și la gambe, avansează lent și, cu timpul, pot ajunge la mâini. Sunt cunoscute peste 100 de gene legate de CMT, dar cea mai frecventă cauză este o copie în plus a genei PMP22.
Diagnosticul îl pune medicul neurolog, după examenul clinic și după testul nervilor. Un rezultat genetic pozitiv arată tipul exact și modul în care boala se transmite în familie; cele mai multe forme se transmit dominant, cu un risc de 50% pentru fiecare copil al unei persoane afectate. Nu există încă un tratament care să vindece boala, dar recuperarea, ortezele și, uneori, o operație la picior ajută.
Cum se manifestă boala Charcot-Marie-Tooth
Primele semne: picioarele și mersul
Primele semne apar de obicei la picioare: vârful piciorului se ridică greu, piciorul „cade” la mers, iar pasul devine mai înalt (mers stepat), cu împiedicări sau căderi dese. Mulți au picior scobit, cu bolta foarte înaltă (pes cavus), și degete „în ciocan”, iar alergatul și mersul pe vârfuri sau pe călcâie devin grele. Simptomele apar de obicei în prima sau a doua decadă de viață, dar pot începe la orice vârstă.
Mâinile, sensibilitatea și alte semne
Cu anii, slăbiciunea poate ajunge la mâini, iar scrisul sau încheiatul nasturilor devin mai grele. Gambele se subțiază, sensibilitatea la atingere, la cald, la rece și la vibrații scade, de obicei fără multe furnicături, iar reflexele pot fi scăzute sau absente. Unii au dureri, crampe sau oboseală.
Cum evoluează boala
Boala avansează lent, iar majoritatea oamenilor cu CMT rămân independenți și merg singuri o mare parte din viață, deși unele forme sunt mai severe. Gravitatea diferă mult, chiar între rude, iar unii nici nu știu că au boala.
O slăbiciune sau o amorțeală apărută brusc la față, la braț sau la picior, mai ales pe o singură parte a corpului, ori vorbirea greoaie nu țin de evoluția lentă a bolii: pot fi semnele unui accident vascular cerebral, așa că sună imediat la 112.
Tipurile de boală Charcot-Marie-Tooth
CMT1, forma demielinizantă, și CMT1A
În CMT1 e afectată teaca de mielină, învelișul care izolează nervii periferici și îi ajută să conducă rapid impulsurile, așa că semnalul nervos circulă mai încet. Ghidul Societății Spaniole de Neurologie (SEN), din 2024, numește demielinizantă forma în care viteza de conducere motorie la nervii brațului este sub 38 m/s.
CMT1A, cel mai frecvent tip, apare când gena PMP22 are o copie în plus (o duplicație) și, conform GeneReviews, explică până la 50% din toate cazurile de CMT. Simptomele încep adesea în copilărie.
CMT2, forma axonală
În CMT2 e afectată chiar fibra nervoasă (axonul), iar viteza de conducere motorie la nervii brațului rămâne peste 38 m/s. CMT2 e mai rară decât CMT1. În general, oamenii cu forma axonală au o dizabilitate și o pierdere de sensibilitate mai mici decât cei cu forma demielinizantă.
Forma intermediară și forma legată de cromozomul X
În forma intermediară, viteza de conducere se află între cele două. Forma legată de cromozomul X (CMTX) este a doua ca frecvență, iar cea mai comună este CMTX1, din gena GJB1. Băieții au de obicei simptome moderate sau severe, care încep în copilăria târzie, iar fetele pot avea simptome mai ușoare sau deloc.
Formele recesive
Formele recesive, numite adesea CMT4, sunt rare, încep de obicei în copilărie și pot fi severe. Părinții sunt purtători: au fiecare câte o copie modificată a genei, nu au simptome și nu sunt la risc să facă boala. Unele variante sunt mai frecvente în anumite populații, așa că medicul genetician ține cont și de originea familiei.
HNPP: când lipsește o copie a genei PMP22
Neuropatia ereditară cu predispoziție la paralizii de presiune (HNPP) vine din aceeași genă, dar invers: de cele mai multe ori lipsește o copie a genei PMP22, iar mai rar gena are o schimbare a unei singure „litere” (nucleotide). Apar episoade de amorțeală și slăbiciune într-un singur nerv, de obicei fără durere, după o presiune ușoară, de exemplu un „picior căzut” după statul cu picioarele încrucișate. Primul episod apare de obicei în a doua sau a treia decadă de viață, iar recuperarea e de obicei completă.
Cum se moștenește boala Charcot-Marie-Tooth
Dominant, recesiv sau legat de cromozomul X
Majoritatea formelor se transmit autozomal dominant (CMT1, cele mai multe forme CMT2 și intermediare, HNPP): o singură copie modificată a genei ajunge pentru boală, iar fiecare copil al unei persoane afectate are un risc de 50% să o moștenească.
Într-o formă recesivă, copilul e afectat doar dacă moștenește câte o copie modificată de la fiecare părinte, iar la fiecare sarcină a unui cuplu de purtători riscul este de 25%. În forma legată de X, un tată afectat transmite varianta tuturor fiicelor și niciunui fiu, iar o mamă care o poartă o transmite fiecărui copil cu un risc de 50%: fiii care o moștenesc sunt afectați, iar fiicele pot avea sau nu semne.
Când nimeni din familie nu pare să aibă boala
Rudele pot avea semne atât de ușoare încât nu au fost observate, boala poate fi recesivă sau varianta poate apărea pentru prima dată la tine (de novo); la HNPP, conform GeneReviews, aproximativ 20% din cazuri sunt de novo. De aceea, un istoric familial care pare negativ se confirmă abia după ce părinții sunt examinați sau testați.
Cum se pune diagnosticul
Consultul neurologic și istoricul familiei
Conform ghidului SEN, diagnosticul de CMT este clinic. Medicul neurolog pornește de la istoricul medical și familial, pe cel puțin trei generații, și caută slăbiciunea și subțierea mușchilor, reflexele scăzute și pierderea sensibilității. Sugerează o formă ereditară alte cazuri în familie, debutul în copilărie, evoluția lentă, piciorul scobit și puține furnicături, deși sensibilitatea e scăzută.
Electromiografia și viteza de conducere nervoasă
Ghidul SEN recomandă studiul conducerii nervoase tuturor celor la care se bănuiește CMT. Testul verifică nervii senzitivi și motori de la brațe și de la picioare și arată dacă neuropatia e demielinizantă, axonală sau intermediară, iar electromiografia (EMG) o deosebește de bolile mușchilor care pot semăna cu CMT, cum sunt miopatiile distale.
Conform ghidului Academiei Americane de Neurologie (AAN), din 2009, reafirmat în februarie 2025, primul test genetic se alege după semnele clinice, după modul de transmitere și după rezultatul acestor investigații.
Ce alte cauze exclude medicul neurolog
Multe neuropatii nu sunt moștenite: pot veni din diabet, din lipsa vitaminei B12, din boli ale tiroidei, din alcool, din unele medicamente sau din boli inflamatorii ale nervilor. Conform AAN, analizele de sânge care găsesc cel mai des o problemă sunt glicemia, vitamina B12 cu metaboliții ei și imunofixarea proteinelor din sânge. O neuropatie inflamatorie cronică (CIDP) poate semăna cu forma demielinizantă de CMT și are tratament, de aceea o deosebește medicul neurolog.
Testarea genetică în boala Charcot-Marie-Tooth
Ce poate aduce un diagnostic genetic
Conform ghidului SEN, oricărei persoane cu un diagnostic clinic de CMT ar trebui să i se ofere un test genetic. Un rezultat pozitiv arată și ce rude pot fi testate. Ajută la discuția despre evoluția probabilă, iar dacă plănuiești o sarcină, face posibilă testarea prenatală potrivită.
Rezultatul poate schimba și îngrijirea: medicii află că unele chimioterapii pot agrava sever o CMT, iar la HNPP știi ce situații merită evitate. La consultația de interpretare, medicul genetician îți explică semnificația rezultatului, pașii următori de investigare sau monitorizare, inclusiv dacă sunt necesare alte teste genetice și, mai ales, dacă sunt necesare anumite terapii; îngrijirea rămâne la medicul neurolog.
Primul test se alege la consultație
La consultație, medicul citește ce aduci: scrisorile medicale, analizele, electromiografia și testele genetice de până acum. Conform GeneReviews, primul test recomandat la orice persoană cu CMT este analiza delețiilor și duplicațiilor genei PMP22. Ghidul SEN o recomandă întâi când viteza de conducere arată o formă demielinizantă sau nu se cunoaște, iar după ce duplicația e exclusă urmează secvențierea. Metoda care vede duplicația numără copiile genei (MLPA) și diferă de secvențiere, de aceea testul se cere separat sau ca primă etapă a unui panel care o include.
În catalog există analiza delețiilor și duplicațiilor genei PMP22 și panelul genetic pentru neuropatii ereditare, în etape, care verifică întâi gena PMP22, apoi 99 de gene ale neuropatiilor. Primul test îl alegem împreună, la consultație: poate fi un test țintit, ca analiza PMP22, un panel de gene sau secvențierea întregului genom (WGS). Dacă soliciți un test direct de pe pagina lui, medicul genetician îl confirmă sau îl schimbă înainte de recoltare.
Dacă analiza genei PMP22 iese normală
Un rezultat normal înseamnă că nu există o deleție sau o duplicație PMP22, ceea ce nu exclude o neuropatie ereditară. Conform GeneReviews, pasul următor este un panel multigenic pentru neuropatiile ereditare. În practica noastră clinică, pasul următor este de obicei secvențierea întregului genom (WGS), care citește și genele acestor neuropatii.
Testul trio, cu ambii părinți, se face pentru creșterea șansei de diagnostic prin comparația cu părinții și identificarea variantelor genetice de novo. La adult se face mai rar, mai ales pentru că părinții nu sunt disponibili întotdeauna.
Dacă un panel de neuropatii a ieșit deja negativ și suspiciunea rămâne, pasul următor îl stabilim împreună, la consultație; la un copil, el este de obicei secvențierea întregului genom.
Ce nu poate arăta testul
Fiecare test vede doar ce analizează: analiza PMP22 nu vede schimbările unei singure „litere” (nucleotide) din genă și nici variantele din alte gene ale neuropatiilor, iar niciun test genetic nu arată o neuropatie dobândită. Un rezultat negativ nu exclude o cauză genetică. O variantă cu semnificație incertă (VUS) nu se folosește pentru decizii, iar testarea rudelor afectate o poate lămuri. La genom, descoperirile incidentale (lista ACMG) se raportează doar dacă le alegi la consimțământ, după consiliere; la un copil, aleg părinții.
Un rezultat pozitiv sau incert se poate pune mai târziu în contextul medical curent, iar datele brute ale unei analize negative din trecut se pot reevalua. Toate testele genetice de diagnostic se interpretează în context clinic, iar consilierea genetică are loc și după un rezultat negativ.
Familia: rudele, copiii și o sarcină viitoare
Rudele adulte și testarea predictivă
După ce varianta s-a găsit la o persoană din familie, o rudă adultă fără simptome poate afla printr-un test țintit dacă o poartă, după consiliere genetică. Decizia de a face testul îți aparține și o poți amâna oricând.
Pentru o duplicație sau o deleție PMP22 se folosește aceeași analiză a genei PMP22, iar pentru o variantă mică dintr-o altă genă, analiza Sanger, care citește doar locul variantei din familie și nu vede delețiile sau duplicațiile de exoni. Poți citi mai multe detalii în articolul despre testarea genetică în cascadă.
Copiii
Un copil cu semne se poate testa la orice vârstă, pentru diagnostic. Pentru un copil fără semne, conform Societății Europene de Genetică Umană (ESHG), testul predictiv pentru o boală care apare la vârsta adultă se face doar dacă prevenția sau tratamentul pot începe în copilărie; altfel se amână, de regulă, până când copilul poate decide singur, la fel ca aflarea statutului de purtător. La CMT și la HNPP, decizia o luăm împreună, la consultație. Pentru un copil, de obicei recomandăm consultația față în față. Poți citi mai multe detalii în articolul Test genetic la copil: ce este și cum se face.
Planificarea unei sarcini
Riscul transmiterii și testele prenatale potrivite merită discutate înainte de sarcină. Când varianta din familie e cunoscută, sunt posibile testarea prenatală și testarea genetică a embrionilor, prin reproducere asistată. Alegerea este o decizie personală a cuplului. Proba prenatală se ia prin biopsie de vilozități coriale, prin abdomen, sau prin amniocenteză, care se oferă de la 16 săptămâni de sarcină. Poți citi mai multe detalii despre proceduri în articolul NIPT sau amniocenteză?.
Tratamentul și îngrijirea
Recuperarea nu așteaptă rezultatul genetic
Conform ghidului SEN, niciun tratament care să schimbe evoluția bolii nu s-a dovedit încă eficient în studiile clinice, dar recuperarea este un pilon al tratamentului și ar trebui să înceapă devreme. Îngrijirea la medicul neurolog continuă cu sau fără un diagnostic genetic, iar căutarea cauzei merge în paralel.
Exercițiile zilnice de întindere a tendonului lui Ahile și cele de strângere pentru mâini sunt utile, iar mișcarea e încurajată pe măsura fiecăruia. Durerea, crampele și oboseala merită spuse medicului. Vitamina C nu a îmbunătățit evoluția CMT1A în studii, iar suplimentele de vitamine nu se recomandă de rutină, fără un deficit dovedit.
Ortezele, încălțămintea și chirurgia piciorului
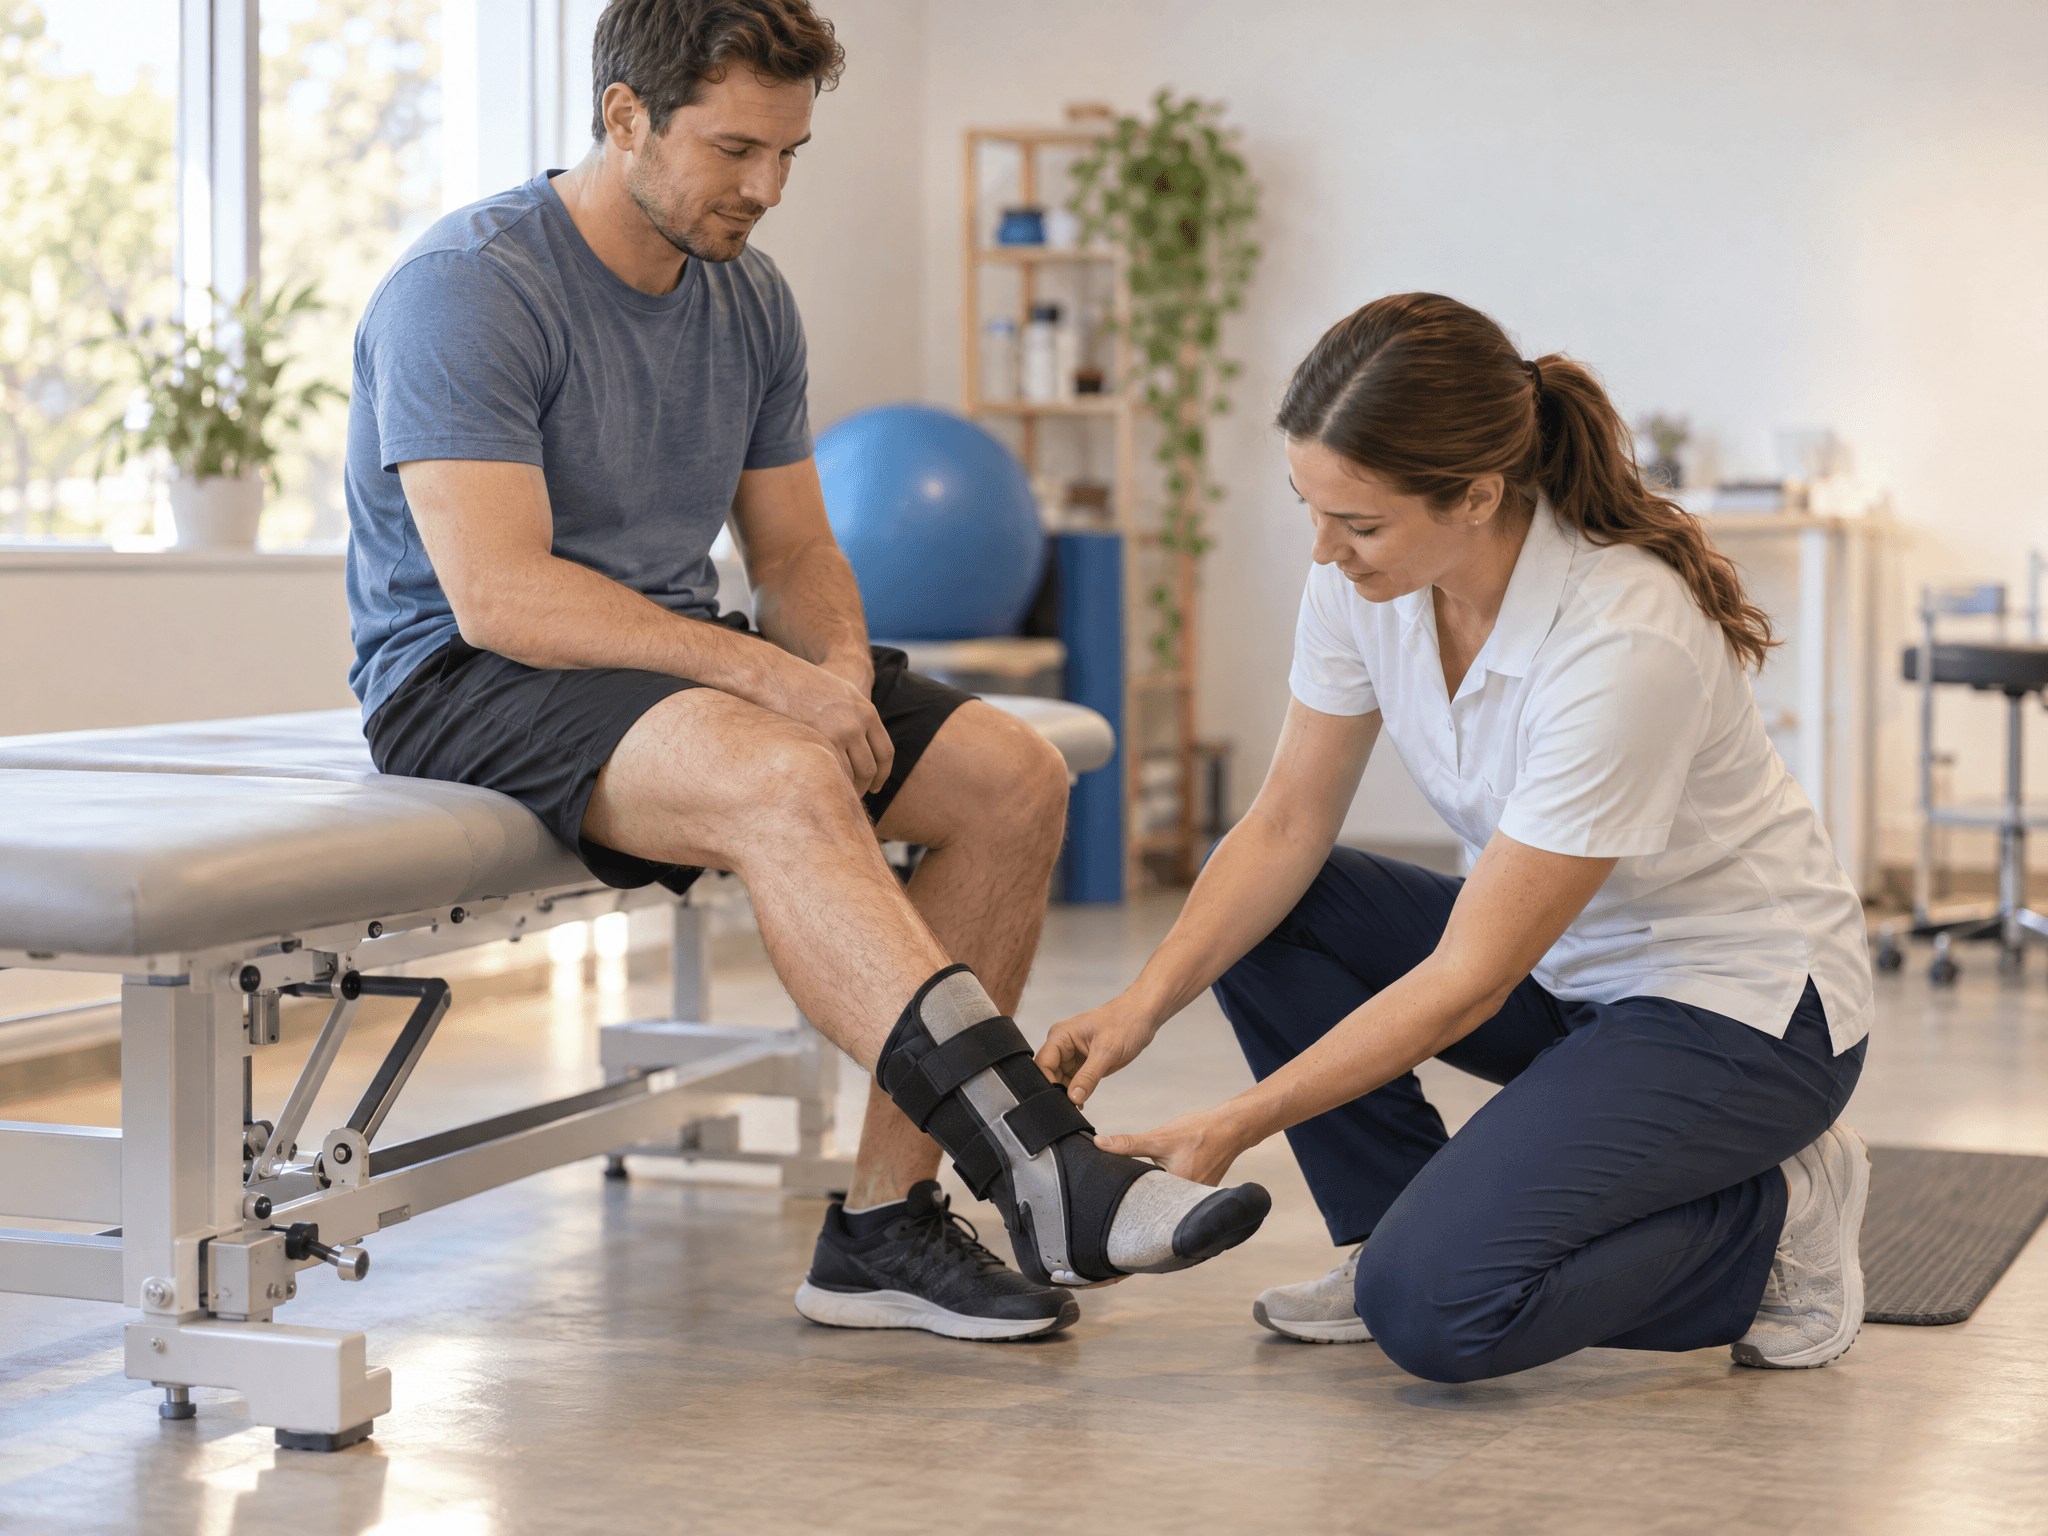
Încălțămintea cu un sprijin bun la gleznă poate ajuta, iar ortezele gleznă-picior corectează piciorul căzut și ușurează mersul. Pentru mână, o orteză pentru degetul mare poate ușura mișcările fine. Când deformarea piciorului devine fixă, o operație ortopedică, de exemplu transferul unui tendon, o poate corecta; decizia se ia individual, după ce afli riscurile și beneficiile.
Medicamentele și operațiile: ce merită să știe fiecare medic
Conform GeneReviews, chimioterapia cu vincristină poate agrava sever o neuropatie CMT. Ghidul SEN adaugă paclitaxelul printre medicamentele cu risc mare; pentru celelalte nu s-a dovedit că oamenii cu CMT sunt mai vulnerabili, iar ei nu trebuie lipsiți de tratamentele eficiente de care au nevoie.
De aceea, diagnosticul se trece în scrisorile medicale, ca să-l poți spune fiecărui medic. Medicul curant decide orice modificare de tratament. Protoxidul de azot (gazul ilariant) se folosește cu prudență, după dozarea vitaminei B12, pentru că o poate inactiva.
La HNPP merită evitate statul îndelungat cu picioarele încrucișate sau sprijinit în coate, mișcările repetitive ale încheieturii, scăderea rapidă în greutate și un rucsac greu purtat pe umeri. La o operație, medicul anestezist trebuie să știe diagnosticul, pentru că poziția pe masă cere atenție, ca nervii să nu fie comprimați.
Sarcina la o femeie cu boala Charcot-Marie-Tooth
În sarcină, simptomele se pot agrava, iar unele complicații obstetricale sunt puțin mai frecvente, de aceea ghidul SEN recomandă ca sarcina să fie urmărită atent de medicul neurolog și de medicul obstetrician.
Următorul pas: ai o bănuială de boală Charcot-Marie-Tooth sau o rudă cu un rezultat genetic? Programează o consultație de genetică medicală: medicul genetician se uită la examenul neurologic, la electromiografie și la familie și îți spune ce test are sens. Testele de bază sunt analiza genei PMP22 și panelul pentru neuropatii ereditare, în etape. Consultația dinainte de test costă 420 de lei și o plătești după consultație; dacă faci apoi testul prin Helixomic, suma se scade din prețul lui. Consultația de interpretare e inclusă în prețul testului.
De citit și: Când mergi la medicul genetician: ghid pentru pacienți și medici
Referințe
- Sivera Mascaró R, García Sobrino T, Horga Hernández A, et al. Clinical practice guidelines for the diagnosis and management of Charcot-Marie-Tooth disease. Neurología. 2025;40(3):290-305. https://doi.org/10.1016/j.nrleng.2024.02.008
- England JD, et al. Practice Parameter: evaluation of distal symmetric polyneuropathy: role of laboratory and genetic testing. Neurology. 2009;72(2):185-192. Reafirmat de AAN în 2025. https://doi.org/10.1212/01.wnl.0000336370.51010.a1
- Bird TD. Charcot-Marie-Tooth Hereditary Neuropathy Overview. GeneReviews. 1998, revizuit 2025. https://www.ncbi.nlm.nih.gov/books/NBK1358/
- Chrestian N. Hereditary Neuropathy with Liability to Pressure Palsies. GeneReviews. 1998, actualizat 2020. https://www.ncbi.nlm.nih.gov/books/NBK1392/
- National Institute of Neurological Disorders and Stroke (NINDS). Charcot-Marie-Tooth Disease. https://www.ninds.nih.gov/health-information/disorders/charcot-marie-tooth-disease
- Korinthenberg R, et al. Differential Diagnosis of Acquired and Hereditary Neuropathies in Children and Adolescents: Consensus-Based Practice Guidelines. Children (Basel). 2021;8(8):687. https://pmc.ncbi.nlm.nih.gov/articles/PMC8392610/
- European Society of Human Genetics. Genetic testing in asymptomatic minors: recommendations of the European Society of Human Genetics. European Journal of Human Genetics. 2009;17(6):720-721. https://pmc.ncbi.nlm.nih.gov/articles/PMC2947109/