Sindromul Marfan: simptome, diagnostic, testare genetică și speranța de viață
- Autor
- Dr. Anca Neacșu
- Publicat
- Actualizat
- Actualizat la
- Timp de citire
- 13 min de citit
Revizuit medical de dr. Anca Neacșu, medic specialist în genetică medicală
Pe scurt: ce este sindromul Marfan
Sindromul Marfan este o boală genetică a țesutului conjunctiv, cauzată de modificări în gena FBN1 care produc boala (variante patogene). Afectează mai ales inima și aorta, ochii și scheletul. Țesutul conjunctiv ține împreună pielea, articulațiile, vasele și organele. Se estimează că sindromul Marfan afectează 1 din 5.000–10.000 de oameni. Semnele diferă mult de la un om la altul: unii au doar câteva, alții au semne în multe părți ale corpului.
Problema principală e lărgirea aortei, artera mare care pleacă din inimă, pentru că poate duce la o ruptură a peretelui ei. Conform ghidului Societății Europene de Cardiologie (ESC) din 2024, datorită diagnosticului stabilit mai devreme, urmăririi, tratamentului și operației preventive făcute la timp, speranța de viață se apropie acum de cea a populației generale. Diagnosticul acestei afecțiuni genetice se stabilește după criterii clinice, iar testul genetic face parte din ele.
Cauza: gena FBN1 și cum se moștenește
Gena FBN1 și fibrilina-1
Gena FBN1 se află pe cromozomul 15 și conține instrucțiunile pentru fibrilina-1, o proteină care formează fibre foarte fine (microfibrile) în țesutul conjunctiv. Când fibrilina-1 e modificată, peretele aortei se slăbește și se poate dilata sau rupe, iar fibrele care țin cristalinul în spatele pupilei cedează, așa că cristalinul alunecă într-o parte.
Moștenit de la un părinte sau apărut pentru prima dată
Sindromul Marfan se transmite autozomal dominant: ajunge o singură copie modificată a genei pentru ca boala să apară. Fiecare copil al unei persoane cu sindrom Marfan are o șansă de 50% să moștenească varianta. Aproximativ 75% dintre cei diagnosticați au un părinte cu sindrom Marfan, iar la aproximativ 25% varianta a apărut pentru prima dată la ei (de novo).
Un părinte poate avea boala fără să știe, pentru că semnele pot fi discrete. De aceea, când un copil primește diagnosticul, ambii părinți și rudele de gradul întâi sunt evaluați, iar testul genetic se ia în calcul și pentru ei.
Simptomele sindromului Marfan
La cei mai mulți oameni, semnele apar treptat, în copilărie, în adolescență sau la vârsta adultă; doar în unele cazuri se văd de la naștere.
Inima și aorta
Semnul principal e o lărgire anormală a aortei (anevrism) chiar la ieșirea din inimă, în zona numită rădăcina aortei. Lărgirea crește de obicei în timp, dar vârsta la care apare și ritmul în care crește diferă mult de la om la om. De obicei nu cauzează simptome și se descoperă întâmplător, la o investigație imagistică. Riscul unei rupturi a stratului interior al peretelui aortei (disecție) crește odată cu diametrul aortei. Una dintre valvele inimii se poate bomba înapoi când inima se contractă (prolaps de valvă mitrală).
Ochii
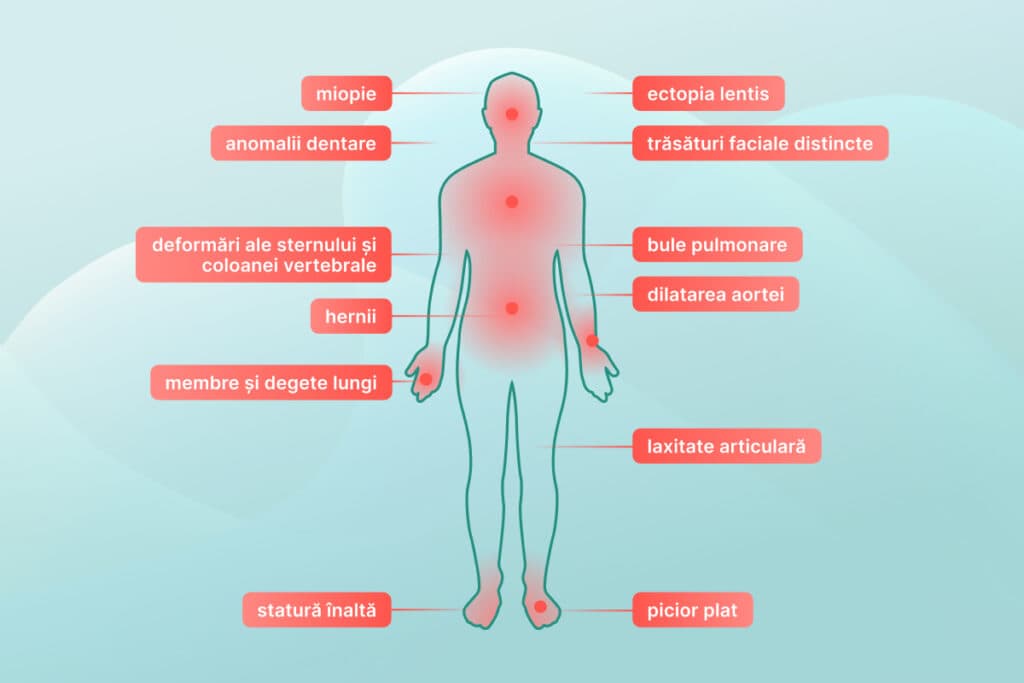
Miopia apare la peste jumătate dintre persoanele cu sindrom Marfan, iar deplasarea cristalinului (ectopia lentis) la aproximativ 60%. Riscul de dezlipire de retină, de glaucom și de cataractă apărută devreme este și el mai mare.
Oasele, articulațiile și aspectul fizic
Oasele lungi cresc mai mult: brațele și picioarele sunt lungi față de trunchi, iar coastele crescute în exces pot împinge sternul înăuntru (pectus excavatum) sau în afară (pectus carinatum). Articulațiile sunt adesea laxe, iar scolioza și piciorul plat sunt frecvente. Multe dintre aceste semne apar și la oameni sănătoși, de aceea un aspect înalt, cu membre și degete lungi, nu înseamnă singur sindromul Marfan.
Alte semne
Bulele de aer de la suprafața plămânilor se pot sparge și pot lăsa aer între plămân și peretele toracelui (pneumotorax spontan). Aproximativ două treimi dintre persoanele cu sindrom Marfan au vergeturi, iar herniile sunt și ele mai frecvente.
Când ceri ajutor medical imediat
Sună la 112 sau mergi la urgență dacă:
- ai o durere bruscă și puternică în piept, în spate sau în abdomen, maximă chiar de la început, sau un leșin brusc;
- ai brusc durere în piept și lipsă de aer;
- vezi brusc fulgere de lumină, pete noi care plutesc sau observi o altă schimbare bruscă a vederii.
Spune echipei de la urgență că ai sindromul Marfan: pentru medici, el crește suspiciunea unei disecții de aortă.
Cum se pune diagnosticul
Examinările de care e nevoie
Ecografia inimii măsoară rădăcina aortei, iar valoarea se compară cu cea așteptată pentru vârsta și talia persoanei, printr-un scor Z. Un scor Z de 2 sau mai mult înseamnă o aortă mai largă decât la 95% dintre oamenii de aceeași vârstă și talie. Deplasarea cristalinului se vede cel mai sigur la examenul cu lampa cu fantă, după dilatarea pupilei.
Criteriile Ghent revizuite
Pentru diagnostic se folosesc criteriile Ghent revizuite, stabilite în 2010 de un grup internațional de experți. Ele pun accentul pe două semne principale: lărgirea rădăcinii aortei și deplasarea cristalinului. La o persoană fără alte cazuri în familie, cele două împreună ajung pentru diagnostic. Dacă aorta e lărgită (scor Z de cel puțin 2), dar cristalinul nu e deplasat, e nevoie și de o variantă patogenă în FBN1 deja asociată cu sindromul Marfan sau de un scor sistemic de cel puțin 7. În scorul sistemic, medicul adună puncte pentru alte semne ale bolii. Dacă cristalinul e deplasat, dar aorta nu e lărgită, e nevoie de o astfel de variantă în FBN1. Când o rudă de gradul întâi are deja diagnosticul, ajunge unul dintre semne: cristalinul deplasat, un scor sistemic de cel puțin 7 sau o aortă lărgită (scor Z de cel puțin 2 de la 20 de ani, de cel puțin 3 sub 20 de ani). Și sindromul Loeys-Dietz poate îndeplini aceste criterii, așa că medicul exclude bolile asemănătoare de mai jos.
La copii, multe semne apar odată cu vârsta, așa că pot să nu îndeplinească încă toate criteriile; atunci se vorbește despre un posibil sindrom Marfan, iar copilul e evaluat periodic până la sfârșitul creșterii sau, de preferat, face un test genetic.
Bolile care pot semăna cu sindromul Marfan
Mai multe boli ale țesutului conjunctiv seamănă între ele, mai ales la copii. Foarte asemănător e sindromul Loeys-Dietz: cristalinul nu se deplasează, dar pot apărea un omușor despicat și artere sinuoase, iar disecțiile apar și la o aortă mai puțin lărgită. Tipul vascular de Ehlers-Danlos se manifestă prin piele subțire, vânătăi ușoare și rupturi de artere sau de organe; poți citi mai multe detalii în articolul despre sindromul Ehlers-Danlos.
Diferența contează: la bolile aortei, urmărirea se stabilește după gena și varianta găsite: cât de des se face imagistica aortei, când se discută operația și ce alte artere merită verificate.
Testarea genetică în sindromul Marfan
Când ajută testul genetic
Conform ghidului Colegiului American de Cardiologie și al Asociației Americane a Inimii (ACC/AHA) din 2022, testarea genetică e recomandată persoanelor cu o boală a aortei toracice care au semne ale unui sindrom, alte cazuri în familie sau o boală apărută devreme. Testul ajută mai ales când semnele nu ajung pentru diagnostic, de exemplu la un copil, și când trebuie deosebit sindromul Marfan de bolile asemănătoare, pentru că gena găsită schimbă investigațiile și urmărirea. Conform ghidului Societății Europene de Cardiologie (ESC) din 2024, testarea genetică în bolile ereditare ale aortei ar trebui însoțită întotdeauna de o consiliere potrivită.
Tratamentul nu așteaptă rezultatul: medicamentele pentru aortă se încep de obicei la diagnostic sau când aorta se lărgește progresiv, chiar înainte de un diagnostic sigur.
Ce test se alege
Testul îl alegem împreună la consultație. Poate fi un panel de gene legat de boală sau secvențierea întregului genom (WGS). La aproape toți cei care îndeplinesc criteriile se găsește o variantă patogenă în FBN1. Testele pe care le poate recomanda medicul genetician:
- panelul genetic pentru aortopatii, la o aortă lărgită sau după o disecție la o vârstă tânără;
- panelul pentru sindroamele Ehlers-Danlos și Marfan, când examinarea nu poate spune despre care boală a țesutului conjunctiv e vorba;
- panelul de 64 de gene pentru bolile țesutului conjunctiv și anevrismele aortice, care cuprinde și genele anevrismelor familiale fără semne de sindrom;
- secvențierea întregului genom (WGS), care citește aproximativ 98% din întregul genom și se poate alege de primă intenție, pentru a evita testările genetice multiple.
Panelul pentru aortopatii se poate solicita și de pe pagina testului genetic pentru boli de inimă ereditare. Dacă soliciți un test direct de pe pagina lui, medicul genetician îl confirmă sau îl schimbă înainte de recoltare.
Ce înseamnă rezultatul
- Pozitiv. S-a găsit o variantă care cauzează boala (patogenă), iar ea arată despre ce boală e vorba. Asta schimbă controalele, de exemplu frecvența ecografiilor de aortă sau precauțiile la efort, iar rudele pot face apoi testul țintit.
- Negativ. În genele analizate nu s-a găsit o cauză; la multe persoane cu o boală a aortei probabil moștenită, varianta nu se găsește. Cine îndeplinește criteriile clinice rămâne în aceeași urmărire, iar dacă suspiciunea unei boli moștenite rămâne, pasul următor discutat de obicei este genomul.
- Variantă cu semnificație incertă (VUS). O modificare despre care nu se știe încă dacă are vreun efect. Până se lămurește, nu se folosește pentru decizii medicale și nici pentru testarea rudelor fără simptome, care sunt urmărite cu imagistică.
Rudele și copiii
Dacă la o rudă s-a găsit deja varianta care cauzează boala, de regulă nu ai nevoie de tot panelul: faci testul țintit pentru acea variantă. Rudelor de gradul întâi ale unei persoane cu o boală a aortei toracice li se recomandă și o imagistică a aortei. Dacă persoana afectată nu mai este disponibilă pentru testare, se caută întâi ADN păstrat de la ea, când există. Poți citi mai multe detalii în articolul despre testarea genetică în cascadă.
Conform Societății Europene de Genetică Umană (ESHG), un copil fără simptome poate fi testat când prevenția sau tratamentul pot începe în copilărie; altfel, testarea pentru o boală care apare la vârsta adultă și cea a statutului de purtător se amână, de regulă, până când copilul poate decide singur. În sindromul Marfan, statutul genetic al rudelor expuse riscului se recomandă să fie lămurit la orice vârstă, cu momentul ales la consultație, pentru ca cei care au varianta să intre din timp în urmărire.
Ce poate și ce nu poate arăta testul
- Testul nu măsoară aorta, iar în sindromul Marfan varianta exactă din FBN1 spune puțin despre evoluție.
- Un panel analizează doar genele incluse în el, iar variantele din regiuni greu de citit și cele prezente doar într-o mică parte dintre celule (mozaicism) pot să nu fie detectate.
- Un exom sau un genom poate găsi descoperiri incidentale (lista ACMG), raportate doar dacă le alegi la consimțământ, după consiliere; la un copil, aleg părinții.
- Toate testele genetice de diagnostic se interpretează în context clinic.
Urmărirea și tratamentul
Diagnosticul și tratamentul bolii de inimă rămân la cardiolog; medicul genetician caută cauza genetică și îți explică ce înseamnă pentru tine și pentru rude.
Echipa de specialiști și controalele
Îngrijirea e recomandată cu tărie într-o echipă din care fac parte medicul genetician, cardiologul, oftalmologul, ortopedul și chirurgul cardiovascular. Imagistica aortei se face de obicei o dată pe an. Conform ghidului Colegiului American de Cardiologie și al Asociației Americane a Inimii (ACC/AHA) din 2022, controalele se îndesesc când aorta crește repede, când se apropie de pragul operației sau când depășește 4,5 cm. Ghidul Societății Europene de Cardiologie (ESC) din 2024 indică și o evaluare a întregii aorte și a arterelor la 3–5 ani, de preferat prin rezonanță magnetică (RMN). Ochii se verifică la oftalmolog cel puțin o dată pe an. Pentru că lărgirea aortei poate apărea la orice vârstă, urmărirea durează toată viața.
Medicamentele și operația preventivă
Beta-blocantele sau blocanții receptorilor angiotensinei (sartanii) scad presiunea pe peretele aortei și se prescriu de obicei încă de la diagnostic, la orice vârstă. Medicul curant decide orice modificare de tratament.
Operația preventivă înlocuiește rădăcina aortei înainte de o disecție și îmbunătățește supraviețuirea. Conform ghidului ESC din 2024, riscul de ruptură crește când aorta depășește 5 cm. Operația se poate discuta și mai devreme, la o creștere rapidă, la o disecție în familie sau la dorința unei sarcini.
Efortul fizic și ce merită evitat
Ghidul ESC din 2024 recomandă efortul aerob moderat, cu o intensitate aleasă după diametrul aortei, iar sporturile de competiție sunt contraindicate.
Ce merită evitat fără acordul medicului:
- sporturile de contact și ridicarea de greutăți mari;
- decongestionantele pentru nas și cafeaua în exces;
- antibioticele din clasa fluorochinolonelor, care pot crește predispoziția la anevrism și disecție;
- unele medicamente pentru tensiune, de exemplu blocantele canalelor de calciu, în locul cărora se preferă alte variante.
Un medicament pe care îl iei deja se oprește doar cu acordul medicului curant.
Sarcina și planificarea familiei
Sarcina la o femeie cu sindrom Marfan
În sarcină, riscul de disecție a aortei crește, iar cele mai multe disecții apar după naștere. La femeile urmărite conform ghidurilor, complicațiile sunt rare. Ghidul Societății Europene de Cardiologie (ESC) din 2025 recomandă o imagistică a întregii aorte, prin tomografie computerizată (CT) sau rezonanță magnetică (RMN), de obicei în cele 6 luni dinaintea sarcinii. În ghid, riscul pentru mamă e intermediar fără aortă lărgită și semnificativ crescut la o aortă de 4–4,5 cm. La o aortă de peste 4,5 cm, sarcina intră în categoria cu riscul cel mai mare din ghid, iar decizia se ia după o consiliere atentă, cu echipa; uneori operația aortei se face înainte de sarcină.
Beta-blocantele se continuă de obicei în sarcină, cu urmărirea creșterii copilului. Sartanii se opresc, pentru că pot afecta copilul, iar schimbarea se plănuiește cu cardiologul înainte de concepție.
Riscul pentru copii și testele prenatale potrivite
Fiecare copil al unui părinte cu sindrom Marfan, fie mama, fie tatăl, are o șansă de 50% să moștenească varianta. La consultație, medicul genetician îți explică riscul transmiterii și testele prenatale potrivite. Când varianta din familie e cunoscută, ea poate fi căutată într-o sarcină sau la embrioni, în cadrul unei fertilizări in vitro. Poți citi mai multe detalii despre amniocenteză și biopsia de vilozități coriale în articolul despre NIPT și amniocenteză. Momentul potrivit pentru această discuție e înainte de sarcină.
Următorul pas: ai o aortă lărgită, semne care pot sugera sindromul Marfan sau o rudă cu acest diagnostic? Programează o consultație de genetică medicală: medicul genetician se uită la ecografia inimii, la examenul ochilor și la familie și îți spune dacă testul genetic, de exemplu panelul genetic pentru aortopatii, are sens, care și pe cine e bine să testezi. Consultația dinainte de test costă 420 de lei și o plătești după consultație; dacă faci apoi testul prin Helixomic, suma se scade din prețul lui. Consultația de interpretare e inclusă în prețul testului.
Referințe
- Mazzolai L, et al. 2024 ESC Guidelines for the management of peripheral arterial and aortic diseases. Eur Heart J. 2024;45(36):3538-3700. https://doi.org/10.1093/eurheartj/ehae179
- Isselbacher EM, et al. 2022 ACC/AHA Guideline for the Diagnosis and Management of Aortic Disease. Circulation. 2022;146(24):e334-e482. https://doi.org/10.1161/CIR.0000000000001106
- Loeys BL, et al. The revised Ghent nosology for the Marfan syndrome. J Med Genet. 2010;47(7):476-485. https://doi.org/10.1136/jmg.2009.072785
- Dietz H. FBN1-Related Marfan Syndrome. GeneReviews. 2001, actualizat 2022. https://www.ncbi.nlm.nih.gov/books/NBK1335/
- Tinkle BT, et al. Health Supervision for Children and Adolescents With Marfan Syndrome. Pediatrics. 2023;151(4):e2023061450. https://doi.org/10.1542/peds.2023-061450
- De Backer J, et al. 2025 ESC Guidelines for the management of cardiovascular disease and pregnancy. Eur Heart J. 2025;46(43):4462-4568. https://doi.org/10.1093/eurheartj/ehaf193
- European Society of Human Genetics. Genetic testing in asymptomatic minors. Eur J Hum Genet. 2009;17(6):720-721. https://pmc.ncbi.nlm.nih.gov/articles/PMC2947109/
- Groth KA, et al. Causes of Mortality in the Marfan Syndrome (from a Nationwide Register Study). Am J Cardiol. 2018;122(7):1231-1235. https://doi.org/10.1016/j.amjcard.2018.06.034